中国发表 | ABTB1:调控Th17细胞分化与自身免疫炎症的新型E3泛素连接酶

中国发表 | ABTB1:调控Th17细胞分化与自身免疫炎症的新型E3泛素连接酶的核心信息是什么?

概述 炎症性肠病(IBD),包括克罗恩病(CD)和溃疡性结肠炎(UC),是一类慢性复发性胃肠道炎症性疾病。辅助性 T细胞17(Th17) 在IBD的发病机制中扮演着核心角色——其分泌的 IL-17A/F、IL-21、IL-22等促炎因子 直接驱动肠道炎症反应,而Th17细胞的丰度与IBD患者的疾病活动度呈正相关。Th17细胞的分化受转...

概述 炎症性肠病(IBD),包括克罗恩病(CD)和溃疡性结肠炎(UC),是一类慢性复发性胃肠道炎症性疾病。辅助性 T细胞17(Th17) 在IBD的发病机制中扮演着核心角色——其分泌的 IL-17A/F、IL-21、IL-22等促炎因子 直接驱动肠道炎症反应,而Th17细胞的丰度与IBD患者的疾病活动度呈正相关。Th17细胞的分化受转录因子STAT3的精密调控。 属于「拓麦精要」分类。 关键词:STAT3、辅助性T细胞17、炎症性肠病。 本文由 TalkMED 拓麦医学编辑团队审核发布,内容来源清晰、引用完整,符合平台编辑方针和利益冲突披露政策。

本文核心问答

Q1: 该研究的关键数据和临床意义是什么?

关键表型发现: ▸ 体外实验: ABTB1全基因敲除(ABTB1⁻/⁻)的CD4⁺ T细胞在Th17极化条件下,IL-17A的mRNA和蛋白分泌水平均显著升高(p<0.01),而Th1(IFN-&gamma;)、Th2(IL-4)、Treg(Foxp3)分化不受影响。▸ 体内实验: 在3% DSS诱导的小鼠结肠炎模型中,ABTB1⁻/⁻小鼠表现出更严重的体重下降、疾病活动指数(DAI)升高、结肠缩短及组织学评分恶化(p<0.001)。▸ 过继转移模型: 将ABTB1⁻/⁻初始CD4⁺ T细胞转移至Rag2⁻/⁻小鼠后,受者小鼠出现更严重的结肠炎,结肠固有层淋巴细胞(CLP)中IL-17A⁺CD4⁺ T细胞频率显著升高(p<0.001)。▸ ABTB1⁻/⁻ Th17细胞中,总STAT3和磷酸化STAT3(p-STAT3, Y705)蛋白水平均显著升高,而STAT3 mRNA水平无变化。

Q2: 这篇文章的来源和作者资质如何?

参考文献DOI:10.1038/s41423-026-01464-1。发布于2026-09-09。

Q3: 本文涉及哪些核心医学术语和研究方向?

本文围绕「中国发表 | ABTB1:调控Th17细胞分化与自身免疫炎症的新型E3泛素连接酶」主题,涉及STAT3、辅助性T细胞17、炎症性肠病等核心术语和研究方向。文中涉及的核心术语定义:PR即部分缓解(Partial Response),靶病灶直径总和缩小≥30%。
来源:拓麦精要


概述

炎症性肠病(IBD),包括克罗恩病(CD)和溃疡性结肠炎(UC),是一类慢性复发性胃肠道炎症性疾病。辅助性T细胞17(Th17)在IBD的发病机制中扮演着核心角色——其分泌的IL-17A/F、IL-21、IL-22等促炎因子直接驱动肠道炎症反应,而Th17细胞的丰度与IBD患者的疾病活动度呈正相关。Th17细胞的分化受转录因子STAT3的精密调控。IL-6与TGF-β协同诱导STAT3磷酸化,进而启动RORγt等谱系特异性转录因子的表达,最终决定Th17细胞的命运。因此,寻找调控STAT3稳定性的关键分子,对于理解Th17细胞分化的"刹车机制"具有重要意义。

近日,苏州大学生物医学研究院张进平教授及杨燚副教授研究团队于国际权威期刊Cellular & Molecular Immunology在线发表了一项研究,揭示了ABTB1作为新型E3泛素连接酶调控Th17细胞分化与自身免疫炎症的分子机制。


核心发现:ABTB1是Th17细胞分化的新型负调控因子

本研究通过基因表达筛选,发现含BTB结构域的蛋白ABTB1(ankyrin repeat and BTB domain-containing protein 1)在初始CD4⁺ T细胞中低表达,但在T细胞激活后显著上调。


关键表型发现:

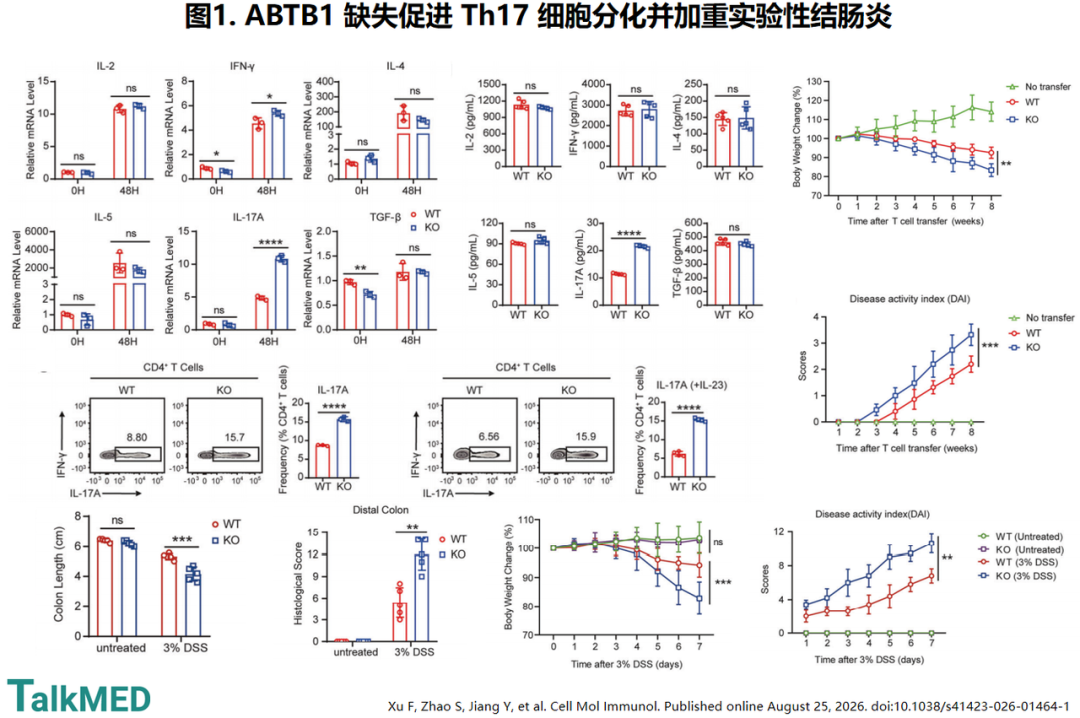
 体外实验:ABTB1全基因敲除(ABTB1⁻/⁻)的CD4⁺ T细胞在Th17极化条件下,IL-17A的mRNA和蛋白分泌水平均显著升高(p<0.01),而Th1(IFN-γ)、Th2(IL-4)、Treg(Foxp3)分化不受影响。

▸ 体内实验:在3% DSS诱导的小鼠结肠炎模型中,ABTB1⁻/⁻小鼠表现出更严重的体重下降、疾病活动指数(DAI)升高、结肠缩短及组织学评分恶化(p<0.001)。

 过继转移模型:将ABTB1⁻/⁻初始CD4⁺ T细胞转移至Rag2⁻/⁻小鼠后,受者小鼠出现更严重的结肠炎,结肠固有层淋巴细胞(CLP)中IL-17A⁺CD4⁺ T细胞频率显著升高(p<0.001)。

这些结果明确表明:ABTB1通过CD4⁺ T细胞内在机制抑制Th17细胞分化,从而缓解肠道自身免疫炎症。


机制解析:ABTB1作为E3泛素连接酶靶向降解STAT3

ABTB1直接结合并降解STAT3

通过免疫沉淀联合质谱分析(IP-MS),研究人员鉴定出STAT3是ABTB1的相互作用蛋白。进一步实验证实:

▸ ABTB1过表达以剂量依赖方式降低外源性和内源性STAT3蛋白水平。

▸ ABTB1⁻/⁻ Th17细胞中,总STAT3和磷酸化STAT3(p-STAT3, Y705)蛋白水平均显著升高,而STAT3 mRNA水平无变化。

▸ 蛋白半衰期实验显示,ABTB1缺失显著延长STAT3蛋白的半衰期。


蛋白酶体途径,而非溶酶体或自噬

机制研究表明,ABTB1介导的STAT3降解可被蛋白酶体抑制剂MG132完全阻断,而溶酶体抑制剂(CQ、巴弗洛霉素A1、3-MA)和去泛素化酶抑制剂PR-619均无此效应。这一结果确立了ABTB1-蛋白酶体途径在STAT3降解中的核心地位。


K27-、K33-和K48-连接的多聚泛素化

泛素化分析揭示了ABTB1介导STAT3泛素化的精确类型:

▸ ABTB1过表达显著增强STAT3的总泛素化、K27-连接、K33-连接和K48-连接多聚泛素化水平。

▸ 内源性实验在ABTB1⁻/⁻Th17细胞中验证了上述结果。

▸ 回补实验进一步证实,ABTB1缺失导致的STAT3泛素化下降可被野生型ABTB1逆转。


不依赖Cullin的独立E3连接酶

传统观点认为BTB结构域蛋白作为Cullin3(Cul3)E3连接酶复合物的底物受体发挥作用。然而,本研究发现:

▸ 敲低Cul1、Cul2、Cul3、Cul4A、Cul4B、Cul5和Cul7均不影响ABTB1介导的STAT3降解。

▸ 体外泛素化实验证实,ABTB1可在仅含E1激活酶、E2结合酶和泛素的体系中直接催化STAT3泛素化。

这一发现将ABTB1定义为一种不依赖Cullin家族的独立E3泛素连接酶,拓展了我们对BTB蛋白功能的认知。


精细调控:Neddylation修饰是ABTB1活性的"开关"

K207和K406位点的Neddylation修饰

研究进一步发现,ABTB1自身受NEDD8(neural precursor cell expressed developmentally down-regulated protein 8)修饰调控:

▸ NEDD8激活酶抑制剂MLN4924可有效阻断ABTB1的neddylation修饰,并抑制ABTB1介导的STAT3降解。

▸ 通过点突变筛选,鉴定出K207和K406是ABTB1的关键neddylation位点——K207R和K406R突变显著降低ABTB1的neddylation水平。

▸ K207R和K406R突变体完全丧失了催化STAT3泛素化和降解的能力。


Neddylation缺失则功能丧失

功能实验证实,K207R和K406R突变体无法抑制Th17细胞分化,也无法缓解DSS诱导的结肠炎——在过继转移模型中,回补野生型ABTB1可显著减轻结肠炎,而K207R或K406R突变体则无保护作用。

这一结果确立了neddylation修饰是ABTB1发挥E3连接酶活性和免疫调节功能的必要条件


STAT3泛素化位点:SH2结构域的精细定位

通过一系列STAT3截短体和赖氨酸点突变实验,研究人员将ABTB1介导的STAT3泛素化位点精确定位至SH2结构域内的6个赖氨酸残基:K601、K626、K631、K642、K679和K705。

▸ 这6个位点的联合突变(6KR)几乎完全阻断了ABTB1介导的STAT3 K27-、K33-和K48-连接多聚泛素化及降解。

▸ 在CD4⁺ T细胞中,STAT3 6KR突变体促进Th17细胞分化,并加重DSS诱导的结肠炎。


治疗验证:阻断STAT3激活可逆转ABTB1缺失的炎症表型

为验证ABTB1的免疫调节功能是否完全依赖于STAT3,研究人员使用STAT3特异性抑制剂Stattic进行干预实验:

▸ 治疗方案:3% DSS饮水7天,期间每隔一天腹腔注射Stattic(10 mg/kg)或载体对照。

▸ 关键结果:Stattic治疗显著降低ABTB1⁻/⁻小鼠结肠肠系膜淋巴结(MLN)中p-STAT3水平,逆转了ABTB1缺失导致的体重下降、结肠缩短和组织学炎症恶化。

▸ 过继转移验证:将Stattic预处理的ABTB1⁻/⁻ CD4⁺ T细胞转移至裸鼠后,受者小鼠的结肠炎严重程度显著减轻。


这些结果从遗传学和药理学两个层面证实:ABTB1对Th17细胞分化和肠道炎症的调控完全依赖于STAT3信号通路。


结 论

本研究鉴定了ABTB1作为Th17细胞分化的新型负调控因子,其通过CD4⁺ T细胞内在机制抑制Th17细胞分化,缺失则导致Th17介导的自身免疫炎症加剧,丰富了Th17细胞分化调控的分子网络;在机制层面,ABTB1不依赖Cullin蛋白,作为独立的E3泛素连接酶直接催化STAT3的K27-、K33-和K48-连接多聚泛素化,而其自身K207/K406位点的neddylation修饰是发挥连接酶活性的必要条件,为翻译后修饰调控E3连接酶功能提供了新范例;在转化前景上,ABTB1-STAT3轴的阐明为Th17相关自身免疫病的治疗提供了新的理论基础,靶向增强ABTB1的表达或活性、或通过neddylation修饰调控其功能,有望成为治疗IBD及其他Th17介导疾病的新策略。


通讯作者:

Jinping Zhang & Yi Yang, The Fourth Affiliated Hospital, Institutes of Biology and Medical Sciences, Suzhou Medical College, Soochow University, Suzhou, PR China.


1

END

1

供稿:Meredith

校对:Joy

美编:Mia.Y / Vanessa
声明:

本文为编辑对学术资讯的整理和提炼,无任何形式的企业赞助或资金支持。仅用于医学知识传播和学术文章分享。

编辑部对刊载内容进行仔细审阅以尽力保持其准确性,但对稿件的使用或其中的任何错误、遗漏或不准确之处等均不承担任何责任。文中所表达的任何观点不代表编辑部的观点,文中提及或排除任何方法或药物并不构成对其使用的提倡、建议或拒绝,因此在为本文中提及的任何产品开处方前,请查阅生产商的最新处方信息。内容仅限医疗卫生专业人士学习交流使用,非医疗卫生专业人士请主动退出浏览与阅读,否则由此产生的相关风险与后果应自行承担。本文在未获得正式授权前,所有转载及使用文中内容均为侵权。


原文来自

Xu F, Zhao S, Jiang Y, et al. ABTB1, as an E3 ubiquitin ligase, suppresses Th17 cell differentiation and mitigates autoimmune inflammation by promoting STAT3 ubiquitination and degradation. Cell Mol Immunol. Published online August 25, 2026. doi:10.1038/s41423-026-01464-1


#ABTB1:Ankyrin Repeat and BTB Domain-Containing Protein 1,含锚蛋白重复和BTB结构域蛋白1

#STAT3:Signal Transducer and Activator of Transcription 3,信号转导及转录激活因子3

#Th17:T Helper 17 Cell,辅助性T细胞17

#IBD:Inflammatory Bowel Disease,炎症性肠病

点击查看原文链接


本文涉及的主要医学术语

文中涉及的核心术语定义:PR即部分缓解(Partial Response),靶病灶直径总和缩小≥30%。

引用格式:中国发表 | ABTB1:调控Th17细胞分化与自身免疫炎症的新型E3泛素连接酶. 发布日期:2026-09-09. 来源:TalkMED拓麦. URL: https://portal.talkmed.com/news/4653 参考DOI: https://doi.org/10.1038/s41423-026-01464-1

2026-09-09

分享

收藏

点赞

媒体矩阵
  • 拓麦TalkMED
  • 拓麦精要
  • 拓麦Derm
  • 拓麦Neurol
  • 拓麦Diabetes
  • ONCO前沿
  • 血液前沿
  • 血管资讯
  • MED WIKI
  • 三七二十e
下载桌面应用
苹果应用下载
安卓应用下载